Orizzonti futuri
IA e scienza dei materiali: progettare la materia a partire dai primi principi
L’IA può ormai proporre milioni di strutture cristalline. Nel gennaio 2026, Nature ha corretto l’articolo su A-Lab e i cristallografi non vi hanno trovato nuovi materiali: il collo di bottiglia si è spostato sulla dimostrazione.
AI.info Team ·
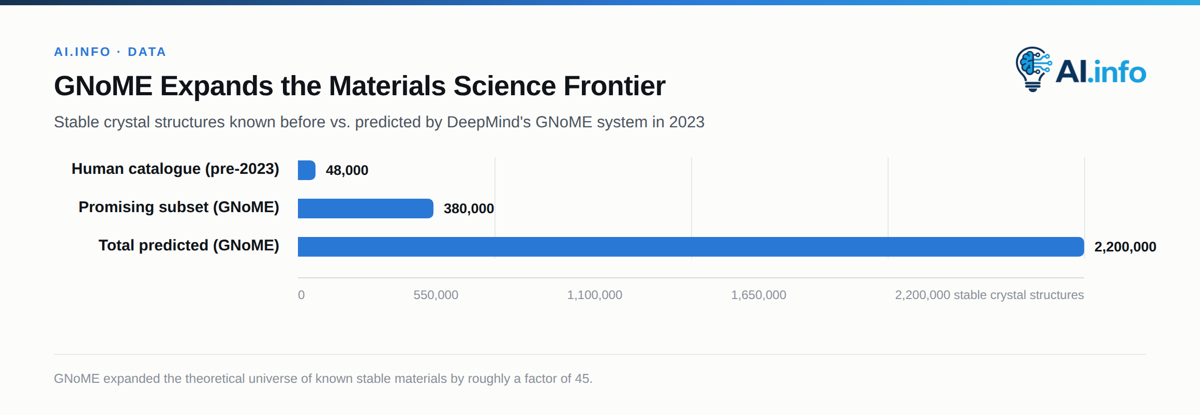
IA e scienza dei materiali: progettare la materia a partire dai principi primiNel 2023, il sistema GNoME di Google DeepMind — Graph Networks for Materials Exploration — ha previsto l’esistenza di 2,2 milioni di nuove strutture cristalline stabili, delle quali 380.000 sono state valutate come particolarmente promettenti per applicazioni pratiche. Per dare un termine di paragone: in tutta la storia della scienza dei materiali erano state catalogate circa 48.000 strutture cristalline inorganiche stabili. Con un’unica esecuzione computazionale, DeepMind ha ampliato di circa 45 volte l’universo teorico della scienza dei materiali.
L’annuncio è stato accolto con entusiasmo negli ambienti scientifici e in gran parte ignorato dal pubblico. Questo divario di attenzione è di per sé un dato significativo: la scienza dei materiali è alla base di quasi tutte le tecnologie da cui dipendono gli esseri umani — batterie, semiconduttori, farmaci, compositi strutturali, celle solari, superconduttori — eppure opera a un livello di astrazione che raramente entra nel dibattito pubblico. La questione di quali atomi, legati in quali configurazioni, producano quali proprietà rappresenta al tempo stesso una delle frontiere della scienza più importanti e meno visibili.
L’IA sta trasformando questa frontiera a una velocità e con una profondità che cominciano a ristrutturare interi settori industriali. Negli anni trascorsi da quell’annuncio, però, si è anche scontrata con il problema più antico del campo: un cristallo stabile all’interno di un computer non è ancora un materiale. Vediamo come funzionano questi strumenti, che cosa hanno prodotto e dove si ferma la documentazione pubblicata.
Il vecchio modo di scoprire i materiali
Per capire che cosa cambia con l’IA, è utile comprendere come avveniva prima la scoperta di nuovi materiali.
Il processo tradizionale era empirico e lento. Sulla base delle conoscenze esistenti di chimica e fisica, un ricercatore formulava un’ipotesi su quale combinazione di elementi potesse produrre una proprietà desiderata — maggiore conducibilità elettrica, minore dilatazione termica, maggiore resistenza alla trazione ad alte temperature. Sintetizzava poi in laboratorio i materiali candidati, ne caratterizzava le proprietà con una serie di tecniche analitiche e ripeteva il procedimento alla luce dei risultati. Un singolo ciclo poteva richiedere settimane. Una scoperta riuscita poteva richiedere anni o decenni di tentativi.
La velocità del processo era vincolata da due limiti fondamentali. Primo, lo spazio chimico è enorme: anche considerando soltanto gli 83 elementi stabili e non radioattivi della tavola periodica, le possibili combinazioni di due elementi sono migliaia, quelle di tre elementi centinaia di migliaia, e il numero di possibili strutture cristalline per una data composizione elementare è di fatto infinito. Esplorare sperimentalmente questo spazio, un esperimento alla volta, è irrimediabilmente lento.
Secondo, il rapporto tra la struttura atomica di un materiale e le sue proprietà macroscopiche è complesso e spesso controintuitivo. Le proprietà di un materiale dipendono non solo dagli atomi che contiene, ma anche da come sono disposti — dalla struttura cristallina, dalla densità dei difetti, dai bordi dei grani, dalla chimica di superficie. Una piccola variazione nelle condizioni di sintesi può produrre, a partire dalla stessa composizione elementare, materiali con proprietà radicalmente diverse. Sviluppare un’intuizione di questi rapporti richiede anni di esperienza sperimentale accumulata.
I metodi computazionali — la teoria del funzionale della densità, la simulazione di dinamica molecolare — vengono usati per agevolare la scoperta di materiali dagli anni 1980. Ma questi metodi richiedono ingenti risorse di calcolo: un singolo calcolo basato sui principi primi per una struttura cristallina complessa può richiedere giorni su un cluster di calcolo ad alte prestazioni. Miglioravano le probabilità di successo, ma non cambiavano radicalmente i tempi.
Che cosa cambia con l’IA
Gli approcci dell’IA alla scienza dei materiali funzionano in modo diverso sia dai metodi sperimentali sia da quelli computazionali convenzionali. Invece di simulare ogni volta la fisica a partire dai principi primi, apprendono la relazione tra struttura e proprietà da grandi raccolte di dati sui materiali esistenti e usano quella relazione per prevedere le proprietà di nuove strutture, senza eseguire ogni volta una simulazione fisica completa.
La tecnica fondamentale è il potenziale interatomico basato sul machine learning: una rete neurale addestrata a prevedere l’energia di una configurazione atomica a partire dalla sua struttura. Una volta addestrato, un potenziale di questo tipo può valutare la stabilità e le proprietà di una nuova disposizione degli atomi in millisecondi, contro le ore necessarie per un calcolo equivalente basato sui principi primi. Questo vantaggio in termini di velocità permette di esplorare lo spazio di ricerca su una scala radicalmente diversa.
Il sistema GNoME di Google DeepMind esemplifica questo approccio. Usa una rete neurale a grafo — un tipo di rete neurale adatto a rappresentare le strutture atomiche come grafi di atomi collegati da legami — addestrata sul database di strutture cristalline note del Materials Project. Apprendendo da questo database la relazione tra struttura e stabilità, può prevedere se una nuova struttura proposta sarà termodinamicamente stabile senza eseguire una simulazione quantomeccanica completa. Il risultato è la possibilità di vagliare milioni di strutture candidate nel tempo che in precedenza sarebbe servito per valutarne alcune decine.
È dal numero che parte la discussione. Nell’aprile 2024 Anthony Cheetham e Ram Seshadri hanno esaminato i risultati pubblicati da GNoME su Chemistry of Materials e hanno riscontrato «scarse prove dell’esistenza di composti che soddisfino la triplice condizione di novità, credibilità e utilità». Secondo la loro interpretazione, la maggior parte delle strutture previste consiste in sostituzioni di elementi all’interno di tipi strutturali noti, più che in una chimica nuova. Una sostituzione può comunque produrre un materiale utile, e un processo di selezione non è mai stato pensato per sostituire il giudizio. Ma 2,2 milioni è un numero che riguarda la ricerca, non la scoperta.
MatterGen di Microsoft, presentato su Nature il 16 gennaio 2025, segue l’approccio inverso: invece di vagliare strutture candidate, usa un modello generativo per progettare da zero nuove strutture cristalline con proprietà mirate. È stato addestrato su 608.000 strutture stabili tratte dal Materials Project e dal database Alexandria e genera disposizioni atomiche che, secondo le previsioni, possiedono una proprietà specificata — densità magnetica, gap di banda o modulo di compressibilità — invertendo così il procedimento tradizionale. Microsoft ha pubblicato il codice sorgente con licenza MIT, quindi chiunque disponga della capacità di calcolo necessaria può mettere alla prova questa affermazione.
Lo studio ha anche fatto ciò che finora è spesso mancato in questo campo. Una delle strutture generate, l’ossido TaCr2O6, è stata ottenuta impostando per il modello un modulo di compressibilità di 200 gigapascal; è stata poi sintetizzata e il suo modulo di compressibilità è stato stimato fino a 169 gigapascal, entro il margine del 20 per cento che gli autori si erano prefissati. Un composto non è una rivoluzione. È un dato del tipo che ancora manca nella maggior parte degli annunci in questo campo.
Nell’ottobre 2024 il team FAIR Chemistry di Meta ha pubblicato Open Materials 2024 (OMat24) — oltre 110 milioni di calcoli basati sulla teoria del funzionale della densità, accompagnati da modelli addestrati — come infrastruttura aperta per lo stesso tipo di lavoro. Questo rende tali approcci accessibili anche ai gruppi che non possono costruire dataset proprietari.
Il problema delle batterie: la sfida più importante dell’IA nella scienza dei materiali
Tra tutte le applicazioni dell’IA nella scienza dei materiali, nessuna ha una posta in gioco più alta della ricerca di materiali migliori per le batterie.
La transizione verso l’energia pulita dipende dalle batterie. I veicoli elettrici hanno bisogno di batterie con una densità energetica più alta, tempi di ricarica più brevi, una maggiore durata in termini di cicli e costi inferiori rispetto alle attuali batterie agli ioni di litio. L’accumulo di energia su scala di rete — essenziale per bilanciare la produzione variabile delle fonti rinnovabili — richiede batterie sicure, durevoli e fabbricate con materiali abbondanti e distribuiti in diverse aree geografiche. Entrambe le applicazioni sono oggi frenate dai limiti dei materiali: la predominanza di litio, cobalto e nichel crea vulnerabilità nelle catene di approvvigionamento e soglie minime di costo che ostacolano l’adozione.
L’IA viene applicata a questo problema a ogni livello dei materiali che compongono le batterie. A livello degli elettrodi, aziende tra cui Aionics, Chemix e Alchemy usano il machine learning per progettare nuove formulazioni di elettroliti che consentano un trasporto degli ioni più rapido, intervalli di tensione più ampi e una maggiore stabilità a temperature elevate. Per i catodi, l’IA viene usata per esplorare materiali privi di litio e di cobalto — basati su ioni di sodio, potassio e magnesio — che potrebbero ridurre i vincoli imposti dai minerali critici alla produzione di batterie.
Per gli elettroliti solidi, forse l’ambito con il maggior potenziale di trasformazione nella chimica delle batterie, l’IA ha dato contributi significativi alla ricerca di materiali che potrebbero sostituire gli elettroliti liquidi infiammabili delle attuali batterie agli ioni di litio. Le batterie allo stato solido promettono una densità energetica nettamente superiore, maggiore sicurezza e una durata più lunga in termini di cicli. Ma trovare un elettrolita con una conducibilità ionica sufficientemente elevata a temperatura ambiente, che sia al tempo stesso chimicamente stabile e producibile, è una sfida che resiste da decenni agli sforzi sperimentali. La banca dati GNoME di Google DeepMind è stata esaminata alla ricerca di candidati promettenti per gli elettroliti solidi. Quanti siano stati poi realizzati, e quanti tra questi si siano comportati come previsto dallo screening, è una domanda a cui le informazioni pubblicamente disponibili non rispondono.
Questo silenzio descrive con onestà lo stato della ricerca sulle batterie. Campagne di screening condotte da aziende e laboratori nazionali hanno annunciato candidati per elettroliti che utilizzerebbero meno litio rispetto alle soluzioni convenzionali, e gli screening sono davvero rapidi. Quello che non è seguito con regolarità, sotto forma di studi sottoposti a revisione paritaria, è la cella: una batteria costruita con il materiale candidato, sottoposta a cicli di carica e scarica e misurata da qualcuno diverso da chi l’ha annunciata.
Semiconduttori: progettare la prossima generazione di chip
L’industria dei semiconduttori, alle prese con una propria transizione oltre il silicio descritta altrove in questa serie, usa l’IA nella scienza dei materiali per progettare quelli su cui si baserà la prossima generazione di hardware informatico.
Il materiale dominante per i transistor — il silicio — viene affiancato e, in alcune applicazioni, sostituito da semiconduttori ad ampia banda proibita, tra cui il nitruro di gallio e il carburo di silicio, che possono funzionare a tensioni e temperature più elevate e a frequenze di commutazione maggiori. Questi materiali sono fondamentali per l’elettronica di potenza nei veicoli elettrici, nei sistemi di energia rinnovabile e nelle apparecchiature industriali. L’IA ne accelera la scoperta e l’ottimizzazione. I potenziali interatomici appresi tramite machine learning vengono usati per esaminare droganti, interfacce e strutture dei difetti che sarebbe proibitivamente lento modellare a partire dai principi primi; i modelli di processo appresi vengono usati per restringere gli intervalli delle condizioni di crescita entro cui si forma un film ad ampia banda proibita utilizzabile.
Per il futuro a più lungo termine dell’informatica, l’IA viene usata per esplorare i materiali che potrebbero sostituire il silicio nei dispositivi logici. I materiali bidimensionali — grafene, disolfuro di molibdeno, nitruro di boro esagonale — hanno proprietà teoriche che li renderebbero superiori al silicio alle scale nanometriche, dove gli effetti quantistici limitano i transistor convenzionali. La sfida è capire come far crescere, lavorare e integrare questi materiali in modo affidabile in un contesto produttivo. Modelli di IA addestrati sulla crescente quantità di dati relativi ai materiali 2D vengono usati per prevedere le condizioni di sintesi, le concentrazioni di difetti e le prestazioni dei dispositivi.
Il legame con la farmaceutica: somministrazione dei farmaci e biomateriali
La scienza dei materiali si intreccia con la medicina in modi che ricevono meno attenzione della scoperta di farmaci tramite IA, ma che potrebbero rivelarsi altrettanto trasformativi.
La somministrazione dei farmaci — portare una molecola terapeutica nel punto giusto dell’organismo, alla concentrazione giusta e nel momento giusto — dipende in modo cruciale dai materiali usati per incapsulare e trasportare i farmaci. Le nanoparticelle polimeriche, le nanoparticelle lipidiche (il veicolo di somministrazione usato nei vaccini a mRNA contro il COVID-19), gli idrogel e i dispositivi impiantabili dipendono tutti da materiali con proprietà calibrate con precisione: biocompatibilità, velocità di degradazione, permeabilità e chimica di superficie.
Tradizionalmente, ottimizzare questi materiali per specifiche combinazioni di farmaci e malattie richiedeva un’ampia sperimentazione empirica. L’ottimizzazione guidata dal machine learning è stata usata per individuare formulazioni di nanoparticelle lipidiche per la somministrazione di mRNA che si accumulano preferenzialmente in un tessuto bersaglio, anziché essere captate dal fegato. Raggiungere questo grado di selettività con approcci per tentativi ed errori era sostanzialmente impossibile in tempi ragionevoli.
Per i dispositivi medici impiantabili — stent, protesi articolari, sonde neurali, impianti cocleari — l’IA viene usata per progettare rivestimenti superficiali e materiali di base che riducano al minimo la reazione dell’organismo al corpo estraneo, diminuiscano il rischio di infezione e migliorino la biocompatibilità a lungo termine.
Materiali strutturali: reinventare il modo in cui costruiamo
Oltre all’elettronica e alla medicina, l’IA sta trasformando la scoperta e l’ottimizzazione dei materiali strutturali: metalli, compositi e ceramiche impiegati nell’edilizia, nell’aerospazio, nella produzione automobilistica e nelle attrezzature industriali.
Le leghe ad alta entropia — leghe che contengono cinque o più elementi principali in proporzioni all’incirca uguali — rappresentano una delle frontiere più promettenti della scienza dei materiali strutturali. Possono combinare resistenza meccanica, tenacità, resistenza alla corrosione e prestazioni ad alte temperature in modi impossibili per le leghe convenzionali a due o tre elementi. Ma lo spazio delle composizioni è così vasto — milioni di combinazioni possibili — che esplorarlo sperimentalmente è irrimediabilmente lento. Diversi gruppi hanno usato modelli di apprendimento automatico addestrati su dati esistenti relativi alle leghe ad alta entropia per prevedere nuove composizioni promettenti, confermando poi le previsioni teoriche con esperimenti.
I produttori aerospaziali hanno usato simulazioni assistite dall’IA per ridurre il peso dei componenti strutturali: ogni chilogrammo risparmiato si traduce direttamente in carburante nell’arco della vita di un aereo. Le case automobilistiche adottano lo stesso approccio per i componenti dei veicoli elettrici, dove un peso minore significa più autonomia.
I compositi in fibra di carbonio vengono riprogettati con strumenti di ottimizzazione che esplorano l’orientamento delle fibre, la composizione della matrice e i parametri di produzione molto più rapidamente di quanto consentano le sole prove fisiche.
Il collo di bottiglia sperimentale: sintesi e validazione
Un tema ricorrente nella scoperta di materiali assistita dall’IA è il divario tra previsione computazionale e realizzazione sperimentale. L’IA può individuare milioni di strutture candidate promettenti; il collo di bottiglia è ora la velocità con cui queste possono essere sintetizzate e caratterizzate in laboratorio.
Si sta affrontando il problema con piattaforme di sperimentazione autonome: sistemi robotici di laboratorio che eseguono sintesi, caratterizzazione e analisi dei dati con un intervento umano minimo, operando senza interruzioni e reinserendo i risultati nei modelli, che aggiornano così le proprie previsioni. La più nota è A-Lab, presso il Lawrence Berkeley National Laboratory. Un articolo pubblicato su Nature il 29 novembre 2023 riferiva che, in 17 giorni di attività continua, la piattaforma aveva realizzato 41 nuovi composti a partire da 58 obiettivi individuati sulla base dei dati di Materials Project e DeepMind sulla stabilità.
Quel risultato non ha retto all’esame dei cristallografi. Nel marzo 2024, un gruppo di Princeton e University College London ha esaminato uno per uno i prodotti della sintesi su PRX Energy, individuando quattro carenze ricorrenti nell’analisi, soprattutto nell’adattamento automatizzato con il metodo di Rietveld ai dati di diffrazione a raggi X su polveri e nella mancata considerazione del disordine, per cui elementi che secondo le previsioni avrebbero dovuto occupare siti cristallografici distinti in realtà li condividono. La conclusione era senza riserve.
Questi errori portano purtroppo alla conclusione che in quel lavoro non è stato scoperto alcun nuovo materiale. — Josh Leeman et al., «Challenges in High-Throughput Inorganic Materials Prediction and Autonomous Synthesis», PRX Energy, marzo 2024
Nel gennaio 2026 Nature ha pubblicato una correzione degli autori all’articolo su A-Lab: una nuova analisi ha confermato 36 dei 40 successi dichiarati, ne ha lasciati quattro senza esito conclusivo e ha precisato che «nuovo» significava nuovo per la piattaforma di previsione, non necessariamente per la scienza. Come sistema robotico, il robot funziona comunque: può condurre una campagna di sintesi per settimane con un intervento umano minimo. L’episodio ha però fatto cadere l’affermazione che il funzionamento autonomo avesse prodotto nuovi materiali e, con essa, l’idea che la caratterizzazione si possa automatizzare con la stessa facilità della sintesi. La parte difficile è stabilire che cosa sia uscito dal forno.
| Sistema | Approccio | Risultato principale |
|---|---|---|
| GNoME (DeepMind) | Screening con reti neurali su grafi | 2,2 milioni di strutture stabili previste, 380.000 promettenti; novità contestata |
| MatterGen (Microsoft) | Progettazione inversa generativa | TaCr2O6 sintetizzato, modulo di comprimibilità volumetrica stimato fino a 169 GPa rispetto a un obiettivo di 200 GPa |
| A-Lab (Lawrence Berkeley) | Sintesi autonoma | 36 composti da 57 obiettivi in 17 giorni; correzione degli autori, gennaio 2026 |
La combinazione di previsione mediante IA e sperimentazione autonoma crea un ciclo chiuso qualitativamente diverso da ciascuno dei due approcci preso da solo: il modello formula previsioni, il robot sintetizza e caratterizza, i risultati aggiornano il modello. Il ciclo procede a un ritmo limitato soltanto dalla capacità operativa della piattaforma e, come ha mostrato A-Lab, dall’affidabilità della fase di caratterizzazione.
Imprese commerciali, tra cui Citrine Informatics e Chemify, stanno costruendo piattaforme che mettono parte di queste capacità a disposizione dei gruppi di ricerca e sviluppo industriali che non possono finanziare un laboratorio autonomo proprio.
Cosa significa per l’industria e le politiche pubbliche
L’accelerazione della scoperta di materiali grazie all’IA ha implicazioni che vanno oltre il laboratorio.
Per l’energia pulita, la questione centrale per le politiche pubbliche è se la transizione possa procedere al ritmo necessario per raggiungere gli obiettivi climatici, dati i vincoli legati ai minerali critici da cui dipendono le attuali tecnologie delle batterie e delle celle solari. La scoperta di materiali assistita dall’IA offre una via verso tecnologie meno dipendenti da minerali scarsi — batterie senza litio, celle solari senza silicio, trasmissione di energia elettrica senza rame — che potrebbero eliminare alcuni dei maggiori ostacoli all’espansione dell’energia pulita.
Per la produzione di semiconduttori, l’innovazione nei materiali è sempre più centrale per la capacità del settore di continuare a migliorare le prestazioni mentre il silicio si avvicina ai propri limiti. La competizione geopolitica sulle tecnologie dei semiconduttori — compresa la guerra dei chip tra Stati Uniti e Cina — è in parte una competizione sulle capacità nel campo dei materiali. I paesi e le aziende all’avanguardia nella scoperta di materiali assistita dall’IA avranno un vantaggio strutturale nello sviluppo della prossima generazione di semiconduttori.
Per le aziende farmaceutiche e biotecnologiche, la scoperta di biomateriali assistita dall’IA sta creando vantaggi competitivi nella somministrazione dei farmaci, difficili da replicare senza capacità analoghe. Le implicazioni normative sono significative: le autorità di regolamentazione devono sviluppare quadri per valutare i materiali progettati dall’IA nelle applicazioni sull’essere umano, conciliando la necessità di mantenere gli standard di sicurezza con l’opportunità di accelerare l’accesso a terapie realmente migliori.
La tavola periodica come spazio di progettazione
Per gran parte della storia umana, la tavola periodica è stata un catalogo di ciò che esiste in natura. La scienza dei materiali è stata, fondamentalmente, una disciplina di scoperta: trovare materiali con proprietà utili esplorando il mondo fisico, oppure combinando elementi noti in nuove configurazioni e osservando ciò che ne emerge.
L’IA sta trasformando la tavola periodica da catalogo a spazio di progettazione. È sempre più possibile specificare una proprietà desiderata — un materiale duro come il diamante ma elettricamente conduttivo, oppure biocompatibile e capace di degradarsi in esattamente trenta giorni, o che immagazzini il doppio dell’energia delle attuali batterie agli ioni di litio a metà del costo — e cercare per via computazionale, tra le possibili configurazioni atomiche, candidati che soddisfino i requisiti.
Le conseguenze di questo cambiamento si manifesteranno nell’arco di decenni, non di anni, e quanto accaduto negli ultimi tre anni ha chiarito dove si concentrerà il lavoro per decenni: non sulla ricerca, che ormai costa poco, ma sulla validazione, sul passaggio alla produzione su larga scala e sul poco affascinante compito di dimostrare che ciò che si trova nel crogiolo è ciò che appare sullo schermo. Ma la traiettoria è già visibile: nelle batterie che potrebbero trasformare l’economia dell’energia pulita, nei semiconduttori che potrebbero prolungare i progressi dell’informatica oltre i limiti del silicio, nei farmaci che raggiungono i loro bersagli con una precisione prima impossibile, nelle strutture costruite con materiali progettati atomo per atomo per il loro scopo.
L’era della materia progettata sta cominciando. Le sue implicazioni sono vaste quanto la tavola periodica stessa.